
 English
单细胞多组学解码:转移性前列腺癌的肿瘤内异质性,为何"可预测地复现"
一句话看懂:澳大利亚 Peter MacCallum 癌症中心团队通过"快速尸检"队列,对 9 位转移性去势抵抗性前列腺癌(mCRPC)患者的 34 个转移灶同时开展单核多组学(snRNA-seq + snATAC-seq)与全基因组测序(WGS),在 17.7 万个细胞的水平上解剖了晚期肿瘤的异质性。核心结论有三点:① 克隆演化只制造"转录噪音",并不会带来新的细胞功能状态;② 微环境不是异质性的"主谋",肿瘤反而会反过来"重塑"微环境;③ 最颠覆的发现是——瘤内异质性会像一套"固定剧本"一样,在同一患者的不同转移灶之间可预测地复现,甚至连 PSMA(LuPSMA 治疗的靶点)的表达格局也是如此。 这提示:晚期前列腺癌的耐药与转移,可能早在肿瘤演化早期就已"写好剧本"。
一、走到"去势抵抗"之后,异质性为什么成了最大难题?
前列腺癌是全球男性最常见的恶性肿瘤之一。在雄激素剥夺治疗(ADT)与雄激素受体通路抑制剂(ARPI)之后,多数患者最终会进展为转移性去势抵抗性前列腺癌(mCRPC)——这是疾病致死的主要原因。
mCRPC 的难治,根源在于"异质性":同一患者体内不同转移灶、甚至同一病灶内的不同癌细胞,在基因、表观遗传和转录层面都千差万别。而当前对异质性的理解,大多来自分别研究基因组、表观基因组和微环境——很少有研究把"克隆演化、谱系可塑性、微环境"这三股力量放在同一批样本里,考察它们如何协同塑造肿瘤生态系统。
一个关键的技术破局点在于采样策略。这项研究没有用常规的穿刺活检,而是依托CASCADE 快速尸检计划(CAncer tiSsue Collection After DEath):患者去世后 2–12 小时内,系统采集全身多个转移灶的新鲜组织。尸检能拿到"多器官、多病灶"的配对样本,这是生前活检根本无法实现的——而这恰恰是研究"同一个体内不同转移灶之间异质性"的必要前提。
二、研究设计:9 位患者、34 个转移灶、17.7 万细胞 + 全基因组
研究纳入 9 位死于 mCRPC 的捐赠者,全部初诊为腺癌(AD),其中 2 位后续发展为神经内分泌(NE)表型。每人选取 2–6 个转移灶,合计 34 份样本,覆盖肝、淋巴结、骨、脑、肺、前列腺、腹膜、膀胱等多个器官。
- 单核多组学:CA27、CA34、CA35、CA43、CA46、CA58、CA76 采用 10x 单核多组学(ATAC + 基因表达);CA83、CA90 采用 5' 单核 RNA 测序 - 细胞规模:质控后共 177,907 个细胞,平均每样本 5,391 个高质量细胞;其中肿瘤细胞超过 90%,达 156,964 个 - 配对 WGS:所有肿瘤样本测序深度 60×,匹配胚系对照 30×
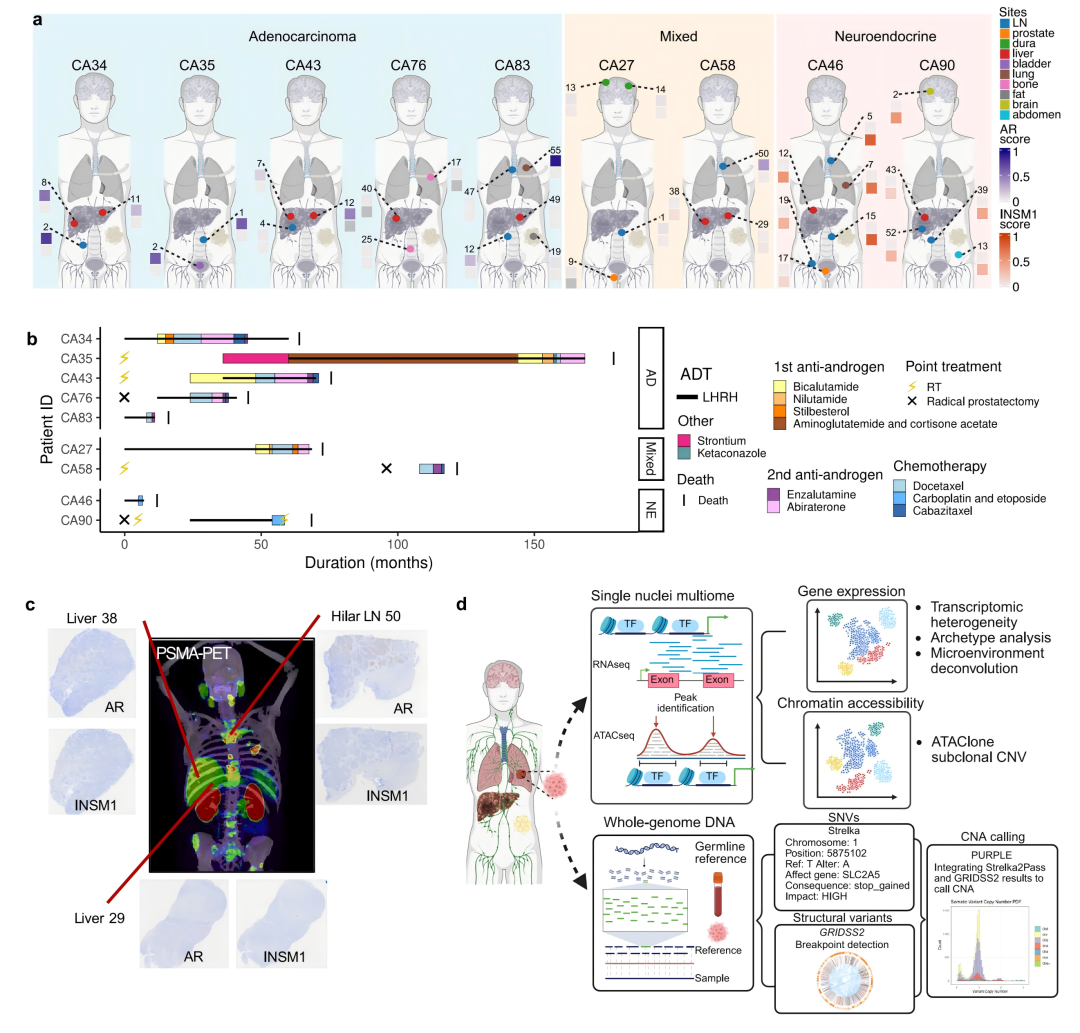
▲ 图1|研究总览。a,队列概览:转移灶按 AR 与 INSM1 染色分为腺癌(AD)或神经内分泌(NE),多数患者以单一病理类型为主,CA27 与 CA58 为混合型;图中人体模型上用彩色圆点标注了每位患者各转移灶的组织来源与 AR/INSM1 评分。b,9 位患者的治疗史时间轴(横轴为病程月数),标注了雄激素受体通路抑制剂、化疗、放疗及死亡时间。c,患者 CA58 的瘤内异质性:肝脏病灶高表达 INSM1 而无 AR,肺门淋巴结则为典型 AD 病理(高 AR、无 INSM1),PSMA-PET 影像佐证了病灶间差异。d,实验流程示意:单核多组学解析基因表达与染色质可及性,WGS 解析 SNV、结构变异与拷贝数。
这些患者都接受过 ARPI(阿比特龙或恩扎卢胺);发生 NE 疾病的患者则接受了铂类化疗。这为研究"治疗压力如何塑造肿瘤演化"提供了天然的对照。
三、第一个关键结论:克隆演化只带来"转录噪音"
研究首先整合了所有样本的单核 RNA 测序数据。一个直观的规律浮现出来:同一患者的肿瘤细胞倾向于聚在一起,说明最大的差异来自"患者之间",而非"器官来源之间"。
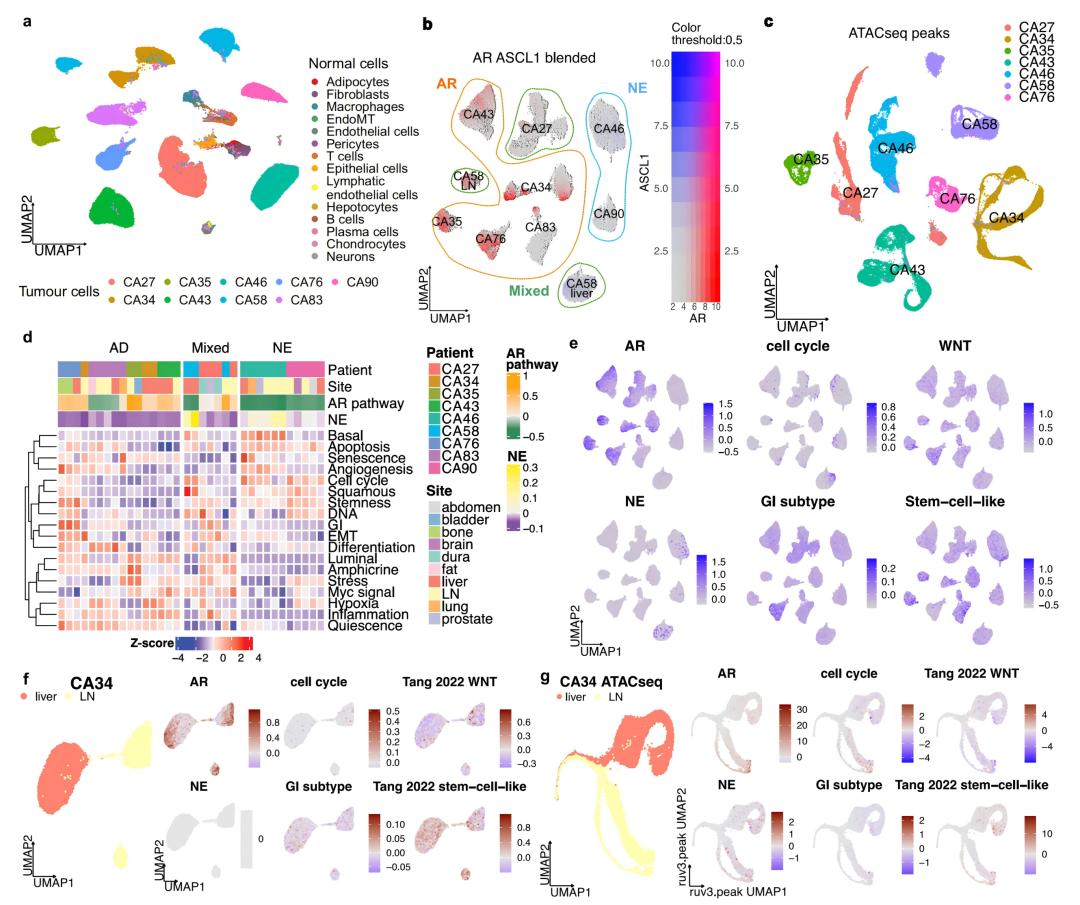
▲ 图2|典型前列腺癌 signature 揭示晚期 mCRPC 的患者间异质性。a,全部 34 份样本整合后的单核 RNA 测序 UMAP(n = 185,588 细胞):正常细胞按细胞类型聚类(与患者无关),肿瘤细胞则按患者聚类,唯混合型患者 CA58 分成两群。b,整合肿瘤细胞中 AR 与 ASCL1 的表达:细胞按患者与病理类型分层,78,296 个 AD 细胞、51,639 个 Mixed 细胞、34,791 个 NE 细胞;CA90、CA46 病灶中完全检测不到 AR⁺ 细胞,提示治疗后仅存 NE 细胞。c,24 份样本的单细胞 ATAC 数据整合(n = 120,708 细胞),聚类同样以患者为主。d,34 份样本的 mCRPC 基因 signature 平均表达热图。e,整合肿瘤细胞(n = 164,726)中 AR 通路、NE 表型、细胞周期、GI 亚型、WNT 与干细胞样亚型的表达。f,患者 CA34 三份样本的瘤内基因表达异质性——存在明显分群,但既有 signature 无法解释。g,同三份样本基于染色质开放区的基因活性 UMAP。
有意思的是,当研究者把 AR、NE 等一系列经典前列腺癌 signature 套上去时,它们几乎只揭示了患者间的差异,而无法解释患者体内的异质性——不同转移灶的肿瘤细胞在表达谱和染色质可及性上都"各自为政",却找不到对应的功能标签。
那么,是不是基因差异在驱动这些转录差异? 研究者检查了 mCRPC 关键癌基因与抑癌基因的变异,以及 COSMIC 突变特征,结论是:患者间的基因差异很大,但同一患者不同病灶间的差异却相当有限——这与既往"mCRPC 呈单克隆演化"的认知一致。
进一步分析发现,拷贝数变异(CNV)与基因表达高度相关(Spearman rho 0.36–0.60)——拷贝数改变会同时影响一大批基因及其调控区。研究者用 ATAClone 从染色质数据推断出75 个 CN 亚克隆(每样本 1–8 个),发现细胞分群与拷贝数亚克隆高度对应。
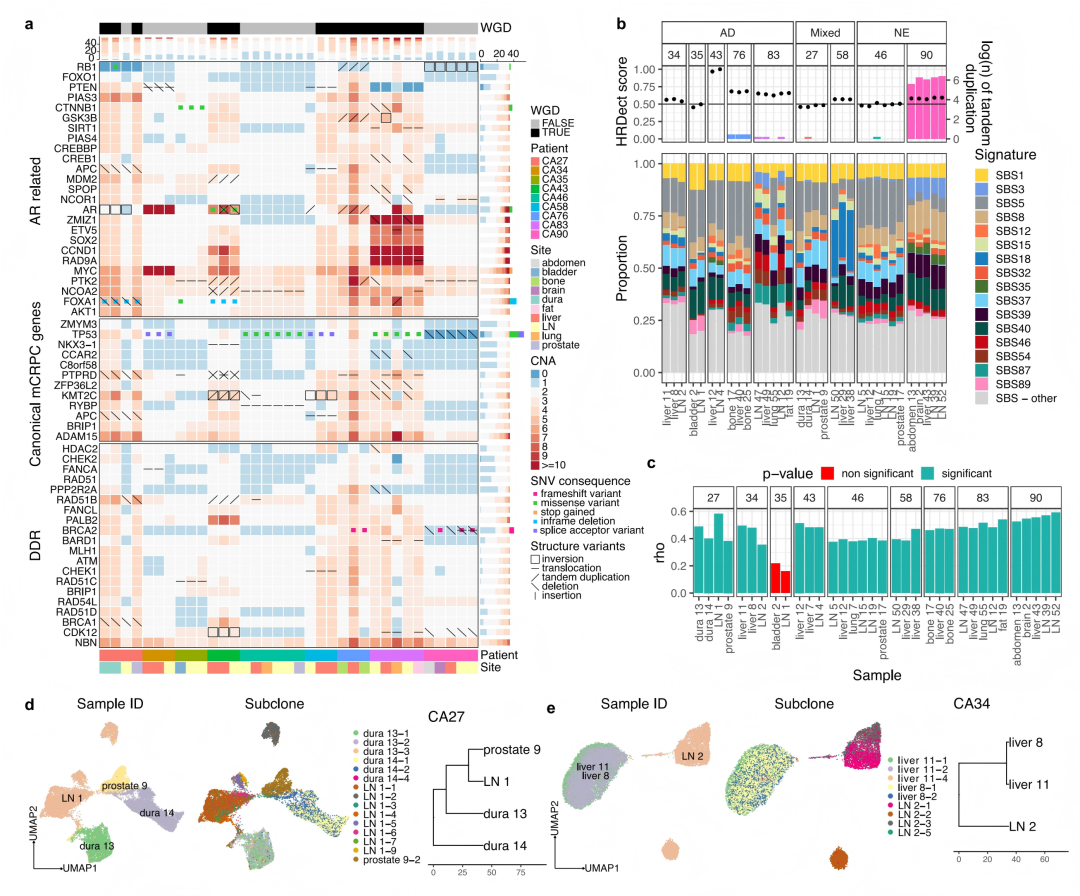
▲ 图3|转录异质性、遗传克隆演化与微环境之间关联有限。a,34 个肿瘤中 mCRPC 相关基因的体细胞 SNV、SV、CNV 致癌图(oncoplot),按 AR 相关基因、经典 mCRPC 基因、DDR 基因分组;NE 肿瘤的功能丧失变异(大片段缺失、终止获得、移码)明显更多。b,各病灶的 HRDetect 评分、串联重复数与 COSMIC 突变特征占比——同一患者的病灶共享相似的突变特征格局;CA90 高 HRD 评分与其 BRCA2 改变一致,CA43 的过量串联重复可由 CDK12 突变解释。c,各样本拷贝数与该区段基因平均表达的 Spearman 相关性(除 CA35 外均显著)。d–e,患者 CA27(d)与 CA34(e)的基因表达整合与系统发育树:聚类关系与系统树距离一致,且与拷贝数亚克隆对应。
换句话说:克隆演化带来的转录变化,更像是"转录噪音"——它扩大了细胞间的表达波动,却没有催生出新的、有功能意义的细胞状态。 这是理解 mCRPC 异质性的一条重要边界。
四、微环境:不是"主谋",但会"共谋"
一个长期争论的问题是:转移灶所在器官的微环境,是否在驱动肿瘤异质性?
研究者的检验很直接:如果微环境驱动异质性,那么不同器官的转移灶之间应该存在转录差异。但差异表达与通路富集分析显示——不存在器官特异的肿瘤 signature。他们分析了 36,108 个正常细胞、14 种细胞类型后发现,微环境组成主要由患者决定,而细胞类型按器官富集(肝有肝细胞、肺有上皮细胞、淋巴结有 B 细胞)则完全在预料之中。
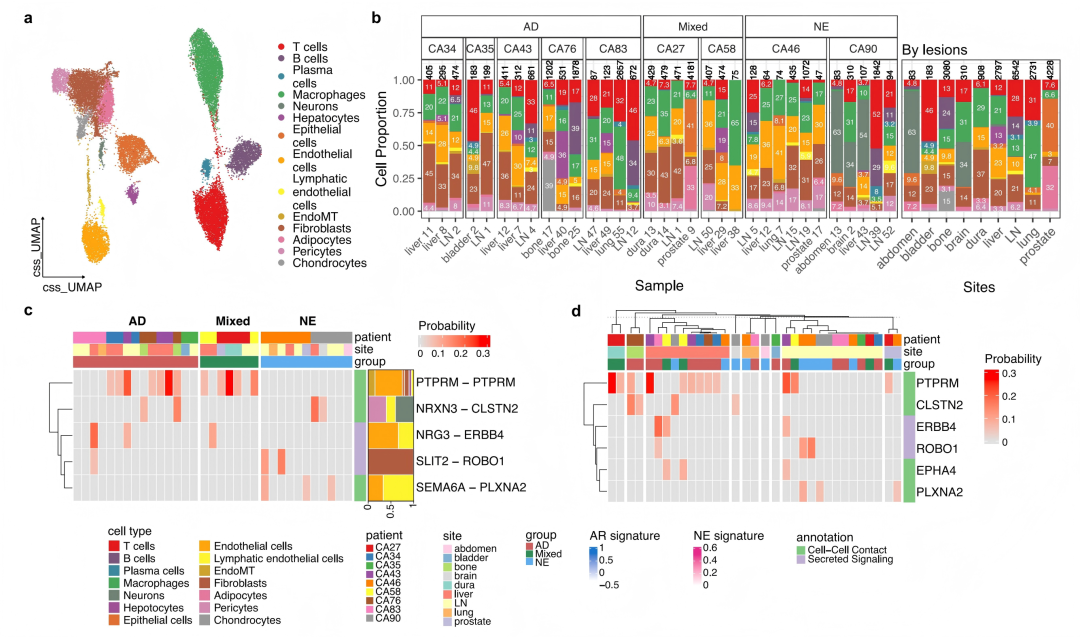
▲ 图4|转移灶微环境组成多样,内皮细胞主导肿瘤-微环境互作。a,全队列正常细胞(n = 36,108)的 cSS_UMAP,14 种细胞类型。b,按样本与器官分类的正常细胞组成堆叠柱状图:细胞类型与器官对应,但患者间无清晰模式。c,微环境细胞→肿瘤细胞的配体-受体互作热图:免疫细胞与肿瘤细胞间未见显著通讯,富集的互作主要来自内皮细胞;PTPRM-PTPRM 仅见于腺癌患者,SEMA6A-PLXNA2 仅见于 NE 样本。d,按转移部位拆分的肿瘤受体表达,与器官关联有限。
用 CellChat 推断细胞间通讯后,出现了一个出人意料的结果:免疫细胞与肿瘤细胞之间几乎检测不到显著通讯;富集的互作信号主要来自内皮细胞。 在 5 组显著的配体-受体互作中,4 组源自内皮细胞:
- PTPRM-PTPRM:仅出现在腺癌患者中。PTPRM 在其他癌症中被视为抑癌因子,此处它可能帮助稳定瘤内血管结构、提示 AD 肿瘤更"致密"、侵袭性较低。 - SEMA6A-PLXNA2:仅出现在 NE 样本中,与神经和血管系统发育相关,可能通过"神经元样信号"支持 NE 表型。
综合来看:局部微环境与转移器官、肿瘤表型之间没有清晰关联;肿瘤与微环境的"对话"稀少且因人而异,主要限于内皮细胞。 但研究也捕捉到微环境与肿瘤病理"密切相关"的迹象——这正是后面"共同演化"伏笔所在。
五、原型分析:六个"模块"定义肿瘤生态系统
既然克隆演化和微环境都解释不了异质性,研究者转向了从头鉴定肿瘤细胞状态——他们采用原型分析(archetype analysis),去捕捉表型最极端的细胞群体。结果得到了六个原型模块(Module):
- Module 1(AR 模块):AR 及其调控因子、下游基因 + 脂质代谢基因,与经典 AR signature 高度一致(rho = 0.82) - Module 2(炎症模块):富集 TNFα/NF-κB、缺氧、干扰素-γ、IL2-STAT5 通路 - Module 3 / 4(NE1 / NE2 模块):包含已知 NE 标志物,与 ASCL1 表达正相关;NE2 额外富集 EMT 相关基因(如 CADM2、CTNNA2、FAT4) - Module 5(增殖模块):典型细胞周期标志物 - Module 6(糖酵解模块):糖酵解、mTORC1、HIF-α 缺氧相关基因
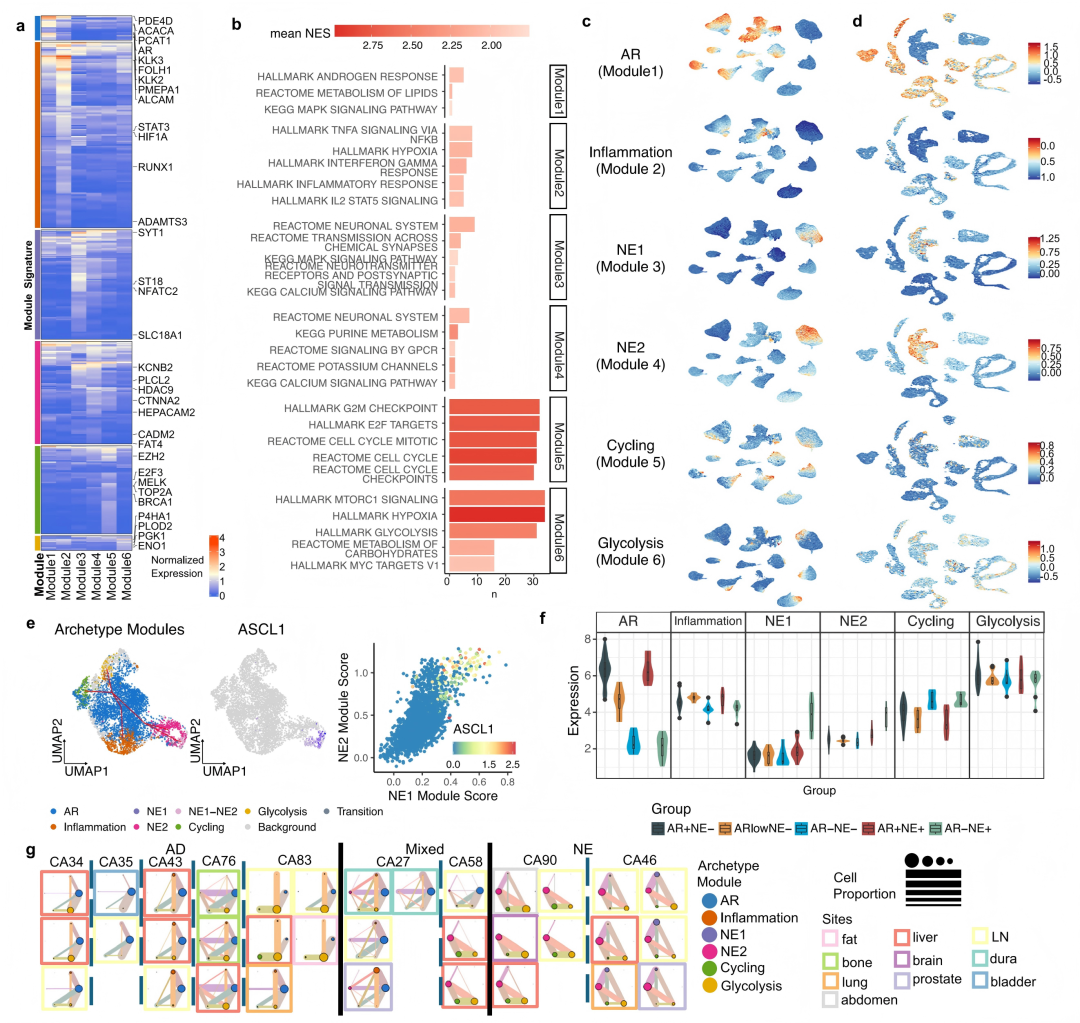
▲ 图5|原型 signature 捕获 mCRPC 的瘤内异质性。a,9 位患者肿瘤细胞(n = 164,726)中六个模块的基因表达热图。b,各模块的 GSEA 通路富集结果(mean NES)。c,肿瘤细胞中六个模块 signature 的表达 UMAP。d,由 ATAC 数据推断的对应模块基因活性。e,CA27 dura 13 样本(n = 4,470 细胞)的拟时序分析,显示 NE 的可塑性:NE1 与 NE2 共表达是最分化状态。f,在独立的 CRPC bulk RNA 队列(Labrecque 等)中验证六模块表达。g,各模块及过渡态细胞比例六边形图——同一患者各转移灶的细胞群体分布高度相似(唯 CA58 肝脏样本类似 NE、淋巴结样本类似 AD)。
分析显示:55.6% 的肿瘤细胞可归属于单一模块,30% 处于模块之间的过渡态。 几个值得注意的细节:
- 增殖模块在 NE 样本中更常见(均值 3.9% vs AD 的 0.5%,P = 1.5×10⁻⁶) - 糖酵解模块最为普遍,在 10.2% 的肿瘤细胞中高表达;AR 低的 CA83 样本几乎全被该模块主导,而 AR 升高的肺转移灶则显著降低 - NE1 与 NE2 代表 NE 表型的两个不同阶段:NE2 更可能捕捉"较早、尚未完全定型"的 NE 过渡细胞——在一位后来发展为 NE 疾病的患者的原发腺癌样本中,也检测到了 NE2 高表达的细胞亚群
这后一点极具临床意义:NE2 可能是一个"早期 NE 转变"的分子信号,有望在疾病早期识别出高风险的 NE 型 mCRPC 患者,为提前干预打开窗口。而在更大规模的独立队列中,六模块的表达趋势也得到验证。
六、最颠覆的发现:瘤内异质性跨转移灶"可预测地复现"
研究的核心悬念由此展开:这些细胞状态的出现,是随机的转录波动,还是肿瘤发育的基本规律?
判断标准很简单:如果是前者,模块在不同肿瘤里应该没有规律;如果是后者,就应该反复出现。
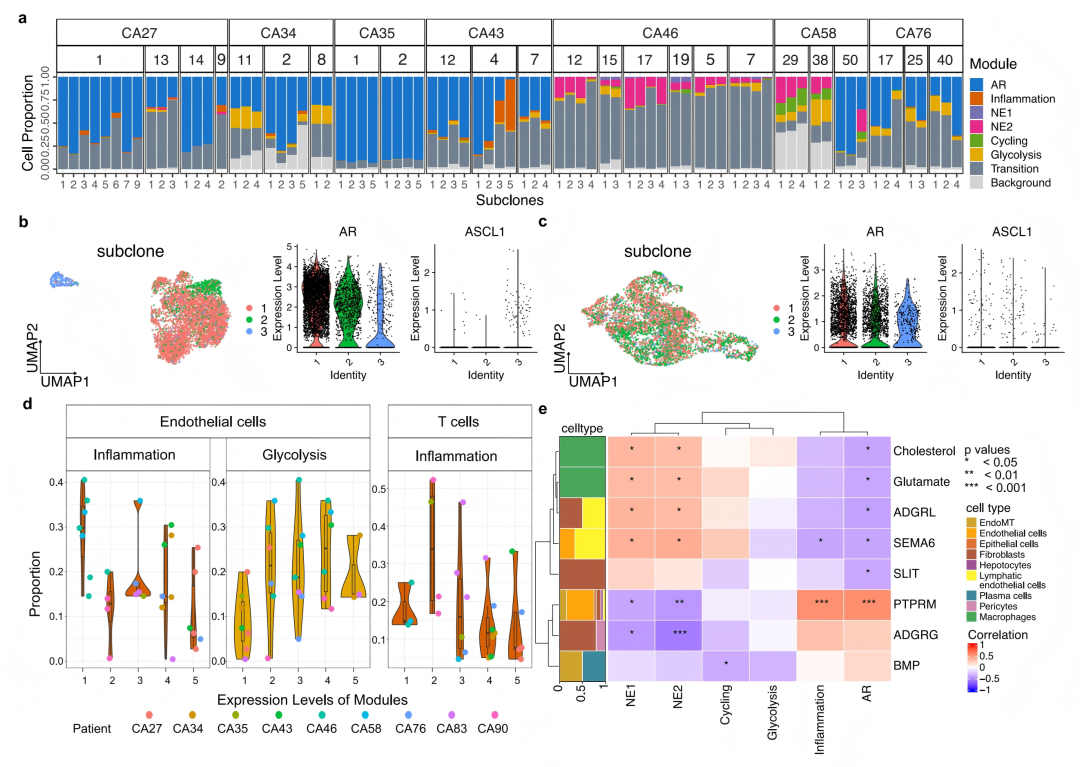
▲ 图6|复发性瘤内异质性独立于亚克隆演化,并重塑肿瘤微环境。a,各亚克隆中原型模块群体的构成:所有亚克隆都包含多种细胞群体,同一患者各亚克隆的细胞构成比例相似。b,CA58 LN 50 三个亚克隆(n = 5,431 细胞)中 AR 与 ASCL1 的表达——ASCL1 主要局限于亚克隆 3。c,CA27 dura 13 三个亚克隆(n = 4,423 细胞)中 AR 与 ASCL1 的表达——三个亚克隆均有高表达 ASCL1 的细胞。d,模块平均表达与正常细胞比例的关联(Jonckheere-Terpstra 检验):炎症模块升高时内皮细胞、T 细胞比例下降(p = 0.008、0.0428);糖酵解模块升高时内皮细胞比例上升(p = 0.0218)。e,微环境→肿瘤细胞通讯通路概率与模块平均表达的 Spearman 相关性:AR/炎症模块与 NE1/NE2 模块呈现相反模式。
结果非常惊人:同一患者的不同转移灶,其细胞状态构成比例几乎是"复刻"的。以有四份转移灶的 CA27 为例,无论在哪个病灶、哪个亚克隆背景下,都出现了 NE 疾病;其他患者也以相似比例出现了至少四个模块。
这说明:转移灶具备"独立且可预测地发育出瘤内异质性模式"的能力。
更进一步,研究者检验了这些细胞状态是否与亚克隆演化挂钩——答案是基本无关。用线性混合效应模型估算,亚克隆对模块表达的方差解释度极低:NE2 仅 1.6%、糖酵解 4.2%、AR 5.5%、NE1 11.2%、炎症 12.2%、增殖 28.2%。 所有亚克隆都包含多种细胞群体的混合。
唯一一个"克隆被表型绑定"的例子是 CA58 的 LN50 样本:其中一个亚克隆被 ASCL1 与 NE signature 主导。但耐人寻味的是,典型 NE 基因(ASCL1、INSM1、SOX2、SYP、CHGA)并不在该亚克隆独有的拷贝数扩增区内——暗示真正驱动它的很可能是表观遗传机制,而非基因拷贝数。而在 CA27 dura13 中,三个亚克隆则自发地各自走向 NE 分化。
反过来,肿瘤却在重塑微环境:炎症模块升高时,内皮细胞与 T 细胞比例下降;糖酵解模块升高时内皮细胞比例上升(符合"内皮细胞支持免疫抑制与缺氧微环境"的认知)。模块与细胞通讯通路也呈"互斥"关联:AR/炎症模块与 PTPRM 通路正相关,NE1/NE2 模块则与一系列"神经元样"信号(ADGRL、SEMA6、胆固醇、谷氨酸通路)正相关。
综合起来,研究提出了一个统一模型:瘤内转录异质性模式在同一患者甚至不同患者之间共享,独立于克隆演化,并驱动肿瘤微环境的重塑。
七、临床落点:PSMA(FOLH1)的异质性,直接关系 LuPSMA 疗效
研究最后把目光投向了最具转化价值的一环——治疗靶点。肿瘤表面受体是 CAR-T、抗体偶联药物(ADC)、双特异性 T 细胞衔接器、放射性配体治疗(RLT)的理想靶点。其中 Lutetium-177-PSMA(LuPSMA)已于 2022 年获 FDA 批准用于 mCRPC,其靶点 PSMA 由 FOLH1 基因编码。
但靶点表达的异质性,恰恰是疗效打折的元凶。
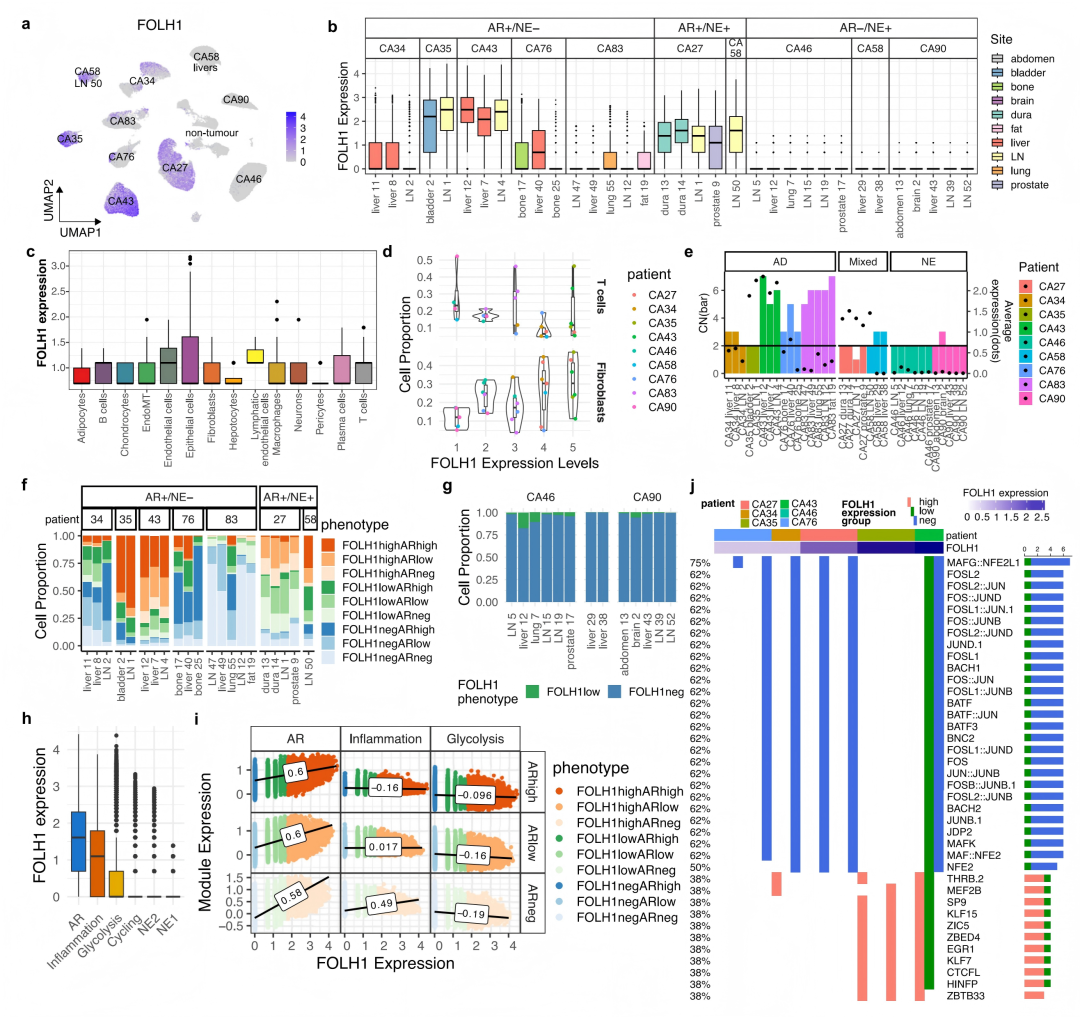
▲ 图7|放射性配体治疗(RLT)靶点的复发性瘤内表达异质性。a,肿瘤与正常细胞中 FOLH1 的表达(n = 185,588 细胞)——AD 患者间差异明显,NE 样本近乎阴性。b,FOLH1 高表达常见于肝与淋巴结肿瘤,尤以 AR⁺/ASCL1⁻ 样本为著。c,微环境细胞中 FOLH1 表达罕见。d,T 细胞比例与 FOLH1 负相关、成纤维细胞比例与其正相关。e,FOLH1 拷贝数增减并不一致地改变表达水平(CA43 除外)。f,基于 AR 与 FOLH1 表达的肿瘤细胞类型比例在患者各病灶间相似。g,少数 NE 细胞显示低 FOLH1 表达。h,FOLH1 水平在六种原型细胞群体中递减:AR 模块细胞最高,炎症与糖酵解模块显著更低。i,不同 AR 背景下 FOLH1 与各模块评分的相关性:AR 模块无论 AR 水平如何都与 FOLH1 正相关。j,同一肿瘤内 FOLH1 高/低/阴性细胞间差异开放染色质峰的基序富集——AP-1 家族(JUN、FOS、MAF、BATF)在低/无 FOLH1 细胞中活跃。
关键发现:
- FOLH1 表达在患者之间、病灶之内都高度异质,且无器官特异性模式 - 基因层面难辞其咎:FOLH1 的拷贝数增减并不一致地改变表达,多数样本在该位点为二倍体;19 个样本(5 位患者)的 FOLH1 SNP 均位于内含子区。说明 FOLH1 的异质性主要不是"基因决定的",而是转录可塑性驱动的。 - FOLH1 与原型模块高度绑定:AR 模块细胞 FOLH1 最高,炎症与糖酵解模块显著更低(P < 2.2×10⁻¹⁶)。AR 模块无论 AR 水平高低都与 FOLH1 正相关(rho 0.58–0.60)——AR 仍是 FOLH1 最强的正向调控因子。 - 调控机制清晰可辨:用染色质可及性数据做差异峰 + 基序富集发现,低/无 FOLH1 细胞中 AP-1 家族(JUN、FOS、MAF、BATF)活跃(对应糖酵解与炎症模块);高 FOLH1 细胞则富集 CTCFL 与 KLK 家族转录因子(与雄激素受体调控相关)。 - 同患者各病灶的 FOLH1 异质性模式也高度相似——再次印证"可预测复现"的模型。这意味着对 LuPSMA 的应答很可能在肿瘤演化早期就已决定。 - 其他靶点:ROR1 在糖酵解、增殖及 NE2 细胞中均保持中高水平,STEAP2 与 FOLH1 模式相似但在糖酵解群体中更高——两者可能具有更广的适用人群。
临床启示直接而明确:早期通过检测原型模块表达来筛选 LuPSMA 治疗人群,可能比只看单次 FOLH1/PSMA 检测更可靠。
八、这项研究对精准医学意味着什么?
异质性是被"调控"的,而非随机噪音
:六种肿瘤细胞状态在同一患者各转移灶间稳定复现、比例保留,提示肿瘤生态系统存在一种 "分工协作(division of labour)"——这些"必要工种"很可能与肿瘤存活和耐药直接相关。 克隆 ≠ 功能
:克隆演化贡献了大量"转录噪音",却不产生新功能状态;真正决定表型的,可能是表观遗传层面的可塑性。这对"只看基因突变指导用药"的思路是一次重要提醒。 微环境的角色需要重新定位
:在晚期疾病中,微环境对异质性的塑造作用有限,但肿瘤会反过来重塑微环境(尤其是内皮细胞)——抗血管生成等"靶向微环境"策略,必须结合肿瘤自身的原型特征来设计。 早期分层的新可能
:NE2 作为"早期 NE 转变"信号,以及 FOLH1 异质性"早期定型"的规律,都为在疾病早期进行分子分层、优化患者选择提供了依据。 方法学的启示
:快速尸检队列 + 单核多组学 + WGS 的组合,让"多器官、多病灶、同个体"的配对研究成为可能。单一检测维度难以窥见全局,多组学整合才是破局之道。
九、写在最后
从"一个病灶的一张快照",到"一位患者全身转移灶的连续影像",这项研究让我们看到了一个出人意料的图景:晚期前列腺癌的异质性并非杂乱无章,而是一套被反复"抄写"的剧本。
肿瘤细胞在不同器官、不同克隆背景之下,依然"心照不宣"地维持着相似的功能分工——这既解释了为什么耐药如此顽固,也提示我们:与其在前药失效后被动应对,不如在疾病早期就读懂这套剧本,提前选对治疗的靶点。
参考文献:Weng S, Cain L, Comben J, et al. Recurrent intra-tumour heterogeneity is a hallmark of metastatic prostate cancer. Nature Communications, 2026, 17:7727. DOI: 10.1038/s41467-026-74334-z