
 English
癌前不是「还没癌」:Cancer Communications 综述重划鳞癌演化的时空起点
一句话看懂:2026 年 10 月《Cancer Communications》发表的一篇综述,把食管、头颈、肺、皮肤四种鳞癌放进同一套时空演化框架。它要说的不是「又找到一个驱动基因」,而是:癌并不是从病理确诊那一刻开始的,在组织学完全正常的上皮里,克隆竞争已经跑了几十年;真正跨过恶性转化门槛的,也不是突变攒够了数量,而是「基因组可塑性、表观锁定、微环境支持」三件事同时到位。 对做组学的人还有一层更实在的意思:全文反复讲的「分子连续性」,证据几乎全压在基因组、表观组和转录组上。蛋白与代谢层面只在最后的早检章节被列为候选标志物类别,没有进入演化模型本身——这个缺口,恰好是可以补的地方。
一、先把结论摆出来
这项由国家癌症中心/中国医学科学院肿瘤医院林东昕、吴晨团队完成的综述,核心判断可以拆成六条:
起点远比病理切片早
。正常食管上皮的体细胞突变以约每细胞每年 40 个的速度累积,NOTCH1、NOTCH2、TP53 最常见;正选择克隆在 20 多岁时占上皮不到 10%,到 60 岁以上可以重塑多达 80% 的上皮。所谓「正常黏膜」,其实是一个持续被选择、替换的突变克隆生态系统。 场癌化是演化连续体,不是一句病理描述
。它把正常上皮、癌前病变、浸润癌串成同一条轨迹,而不是三个彼此独立的疾病阶段。 转换瓶颈是「演化能力」的质变,不是突变数的量变
。癌前阶段固定 trunk 驱动事件,随后 CNA、CIN、WGD、ecDNA 带来基因组尺度的可塑性;高级别上皮内瘤变出现二倍体向非整倍体的转变。作者明确把这个门槛定义为 evolutionary capacity 的变化。 空间异质性不是时间异质性的投影
。分支分化受解剖结构、暴露梯度、免疫编辑和基质生态位约束;侵袭前沿本身就是一个功能位点,而不是一条组织学边界。 表观重置是「锁」,不是伴奏
。DNA 甲基化失衡、谱系转录因子劫持增强子、抑制性组蛋白修饰、ecDNA 核枢纽,把可变的状态固定成能持续进展的状态。 拦截窗口要整体前移
。既然分子学上的「晚期」可以出现在组织学上的「早期」,临床目标就不该只是更早发现浸润癌,而应是识别并中断高风险演化轨迹。
作者自己的定位很克制:SCC 更适合被看成一个时空组织起来的连续体,而不是一串孤立的、按分期排列的事件。
二、先说清楚:这是综述,不是一项新研究
这一点决定整篇推文该怎么读。
文章是 Cancer Communications 2026 年第 46 卷 Article 0051,DOI 10.34133/cancomm.0051,2026 年 1 月 23 日投稿、7 月 25 日修回、8 月 19 日接收、10 月 19 日发表,CC BY 4.0 开放获取。它没有新队列、没有新实验、没有新数据集,价值在于把跨器官、跨技术、跨十年的一批研究整理成一个可检验的框架。作者在临床转化一节的开头就主动交代:机制与临床证据的强度在四种 SCC 之间并不均衡,因此下面讨论是「共享演化原则 + 选择性的部位特异例子 + 潜在临床应用」的混合。
所以:框架和缺口值得读,具体数字不能直接当临床结论用。凡是看到「提示」「可能」「有待确立」的地方,我在下面都会标出来。
另一个实际差别是配图。全文只有 2 张机制示意图,没有一张实验结果图;真正承载信息密度的反倒是 4 张汇总表。微信不支持表格,我把这 4 张表也裁成了图片(可点开放大看),并在每一节的正文里用中文把关键内容重述一遍,手机上不放大也不会漏信息。
三、图 1:把几十年的演化压进一张图
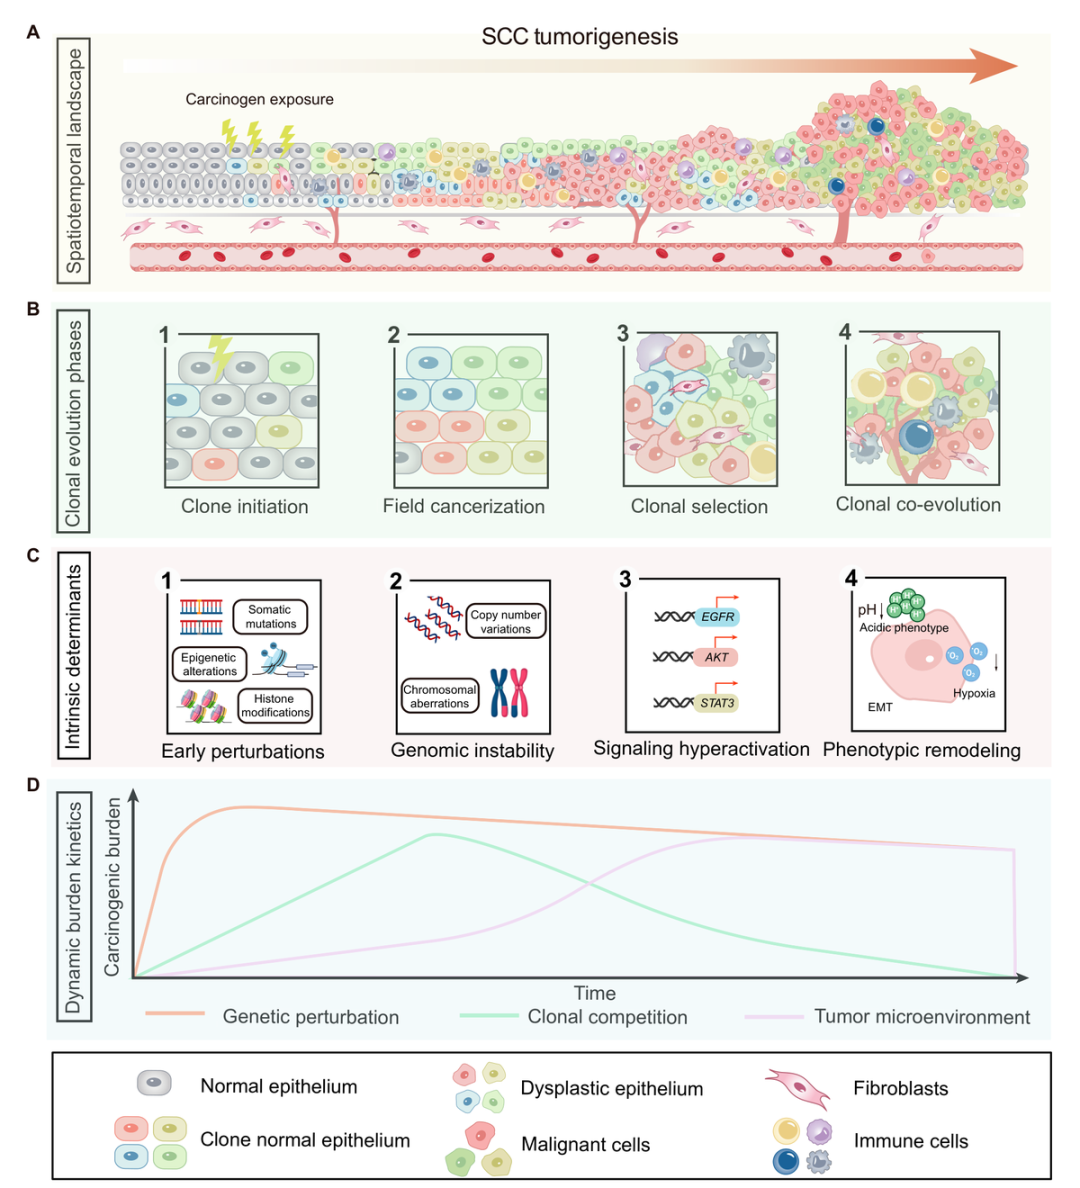
▲ 图1 鳞癌发生中的时空演化与微环境共演化全过程:A 面板为致癌物持续暴露下正常上皮→异型增生→恶性细胞的组织学转变及基质重塑;B 面板为克隆起始、场癌化、克隆选择、克隆共演化四阶段;C 面板为阶段特异的内在决定因素;D 面板为三类演化驱动负荷随时间的动态变化(原文 Figure 1)
这张图是整篇文章的骨架,四个面板各管一层:
A 面板画的是持续致癌物暴露下的组织学推进:正常上皮→异型增生上皮→恶性细胞,同时成纤维细胞、免疫细胞被逐步招募进来。注意基质不是等到成癌才出现的背景板,它跟着上皮一起变。
B 面板把克隆动态切成四步:克隆起始(早期突变打击)→场癌化(「突变但形态正常」的克隆扩张)→克隆选择(克隆间竞争)→克隆共演化(恶性群体与周围生态位互相塑造)。这四步是后面所有章节的时间轴。
C 面板是阶段特异的内在决定因素:早期扰动(体细胞突变、表观与组蛋白修饰)→基因组不稳定(CNV、染色体畸变)→信号过度激活(EGFR、AKT、STAT3 通路上调)→表型重塑(EMT、缺氧、酸性代谢表型)。
D 面板最容易误读。三条曲线表示遗传扰动先达峰、克隆竞争在转换期上行、肿瘤微环境在晚期成熟并维持进展——这是概念性示意,不是实测时间序列。原文图注也写明示意图部分由 BioRender 生成。别把这条曲线当成可以拟合的定量结果。
顺手埋一个伏笔:「酸性代谢表型」是全文少数直接点名代谢表型的位置,但整篇综述没有给出任何代谢实测证据。第十三节会回到这里。
四、起点前移:正常上皮是个竞争生态系统,不是空白背景
最扎实的一组证据来自食管。定量测序显示,正常食管细胞约每细胞每年获得 40 个体细胞突变,随年龄连续累积;到中年,突变克隆已经以拼图状覆盖大部分食管上皮。更进一步,正选择克隆在 20 多岁个体中占据不到 10% 的上皮区室,而在 60 岁以上个体中可重塑多达 80%。
机制上也不是「攒够突变就赢」这么简单:
Notch 信号缺失
改变细胞命运平衡,减少对称分化分裂,让突变克隆获得持续扩张能力;这些克隆不只靠自身适应性变强,还会促使邻近野生型细胞分化并从组织中脱落,从而腾出定植空间。 PIK3CA 突变
通过激活 PI3K–mTOR 通路提高突变细胞在正常食管上皮中的竞争适应性。原文在这里特意点出:代谢与生长信号在癌前阶段就已经参与塑造克隆命运。 皮肤里同一套逻辑受组织约束:慢性 UV 暴露形成富含 TP53、NOTCH1、FAT1 改变的角质细胞场,但 TP53 突变克隆的扩张不只靠增殖优势,还受组织力学、细胞黏附、稳态限制和身体部位暴露史影响,是一个不断替换与再选择的动态过程。
最反直觉的一条是:高适应性的「突变-正常」克隆也能通过内源性细胞竞争清除刚萌芽的微小肿瘤灶,办法是把病灶从基底层挤出去、再挤出脱落,且这个过程独立于免疫监视。也就是说,正常上皮里的突变克隆景观既是后续癌变的底物,在特定阶段又是一道 intrinsic barrier。
一句话给做风险评估的人:「检出突变」和「将要癌变」之间隔着整个生态选择,不能画等号。
五、转换瓶颈:从量变到「演化能力」的质变
时间轴上,作者把 SCC 演化写成四级:正常上皮里突变克隆长期累积与竞争 → 癌前阶段逐步固定 trunk 驱动、并与 CNA/CIN 耦合 → 跨过恶性门槛 → 浸润建立后亚克隆分支获得额外适应优势,并可能借 ecDNA、断裂-融合-桥(BFB)循环、全基因组加倍(WGD)发生跳跃式加速。
先用系统发育的语言对齐:trunk 改变是多数或全部肿瘤细胞共有的早期事件,branch 改变只出现在部分亚克隆里,构成瘤内异质性。关键在于,本文强调 trunk/branch 在 SCC 里不只是时间概念:分支分化天然带空间属性,亚克隆能不能留存、扩张或灭绝,取决于它占据的生态位以及能否适应局部选择压力。
临床转化一节给了一个可操作的落点:多阶段分析显示,从良性前体到恶性病变的转变伴随上皮群体由二倍体转向非整倍体,且集中在高级别上皮内瘤变阶段。因此 CIN 不只是进展的副产物,可能标记了恶性演化的关键转折;WGD 则提示病变具备更高的基因组破坏耐受度和后续多样化能力。作者据此把进展理解为演化能力的转变,而非突变负荷的线性增加。
这条对分子风险分层很直接:如果分层只看突变计数或单个驱动基因,会漏掉真正决定「能不能往下走」的那一层。
六、空间不是时间的投影:侵袭前沿是功能位点
作者把空间演化拆成互相耦合的两层:肿瘤内在的空间异质性,加上局部微环境施加的持续选择压力。后者不是附加装饰,它决定哪些分支被放大、哪些状态被维持、哪些区域最终变成侵袭与耐药的功能生态位。几个具体例子:
食管鳞癌(ESCC)
:亚克隆向上段食管的偏向扩张,被解释为局部解剖地理与食物相关机械应激差异的结果;空间转录组还发现上皮-巨噬细胞的异常通讯,MIF–CD74 轴提示促瘤互作,巨噬细胞相关生态位可能参与局部肿瘤状态多样化。 头颈/口腔鳞癌(HNSCC/OSCC)
:富含 ECM 相关基因的部分 EMT(p-EMT)程序定位于原发瘤前缘,与侵袭转移相关;系统发育重建提示播散细胞与原发灶可走不同演化轨迹,淋巴结特异的微环境压力在塑造分支;骨髓来源细胞提供基质金属蛋白酶(尤其 MMP-9)参与基底膜重塑、血管生成与局部生态位重组。 肺鳞癌(LUSC)
:局部突变多样性与瘤内免疫异质性相连,新抗原丢失、HLA 改变、抗原提呈缺陷伴随免疫逃逸,克隆架构与免疫选择是耦合的。 皮肤鳞癌(cSCC)
:肿瘤特异角质细胞(TSK)定位在前缘的纤维血管生态位,带 AP-1/ETS 调控程序、EMT 样特征、ECM 重塑活性,并与基质和免疫细胞有密集配体-受体通讯;从正常皮肤到癌前病变,MMP10 已表现出强烈空间特异性,而脂肪酸代谢相关基因逐步下调。作者据此判断,前缘状态重编程不是晚期偶发现象,而是在早期恶性转化中逐步建立的空间程序。 TNF 的时序切换
(所引 Nature 2024 研究):TNF 信号早期支持克隆扩张,到浸润癌阶段,癌细胞切换成自分泌 TNF 程序,与 EMT、特定肿瘤状态及不良结局相关。
还有一个容易被忽略的层次:cSCC 的 SBS7a–d、DBS1 等 UV 特征,以及部分肿瘤里的 APOBEC 相关 SBS2/SBS13,说明区域差异不只是「不同克隆占了不同地方」,还可能是不同诱变过程与不同细胞状态程序的共存。
需要标清的边界:这些证据大多来自单细胞/空间转录组、小鼠模型或跨癌种类比,因果方向多数尚未确立。作者在讨论 ESCC 单细胞结果时也明确写了基因组多样化与免疫抑制微环境状态「coexist」,因果关系有待建立;MIF–CD74 用的是「potential pro-tumor interactions」。
七、图 2:表观不是伴奏,是把状态锁死的那一层
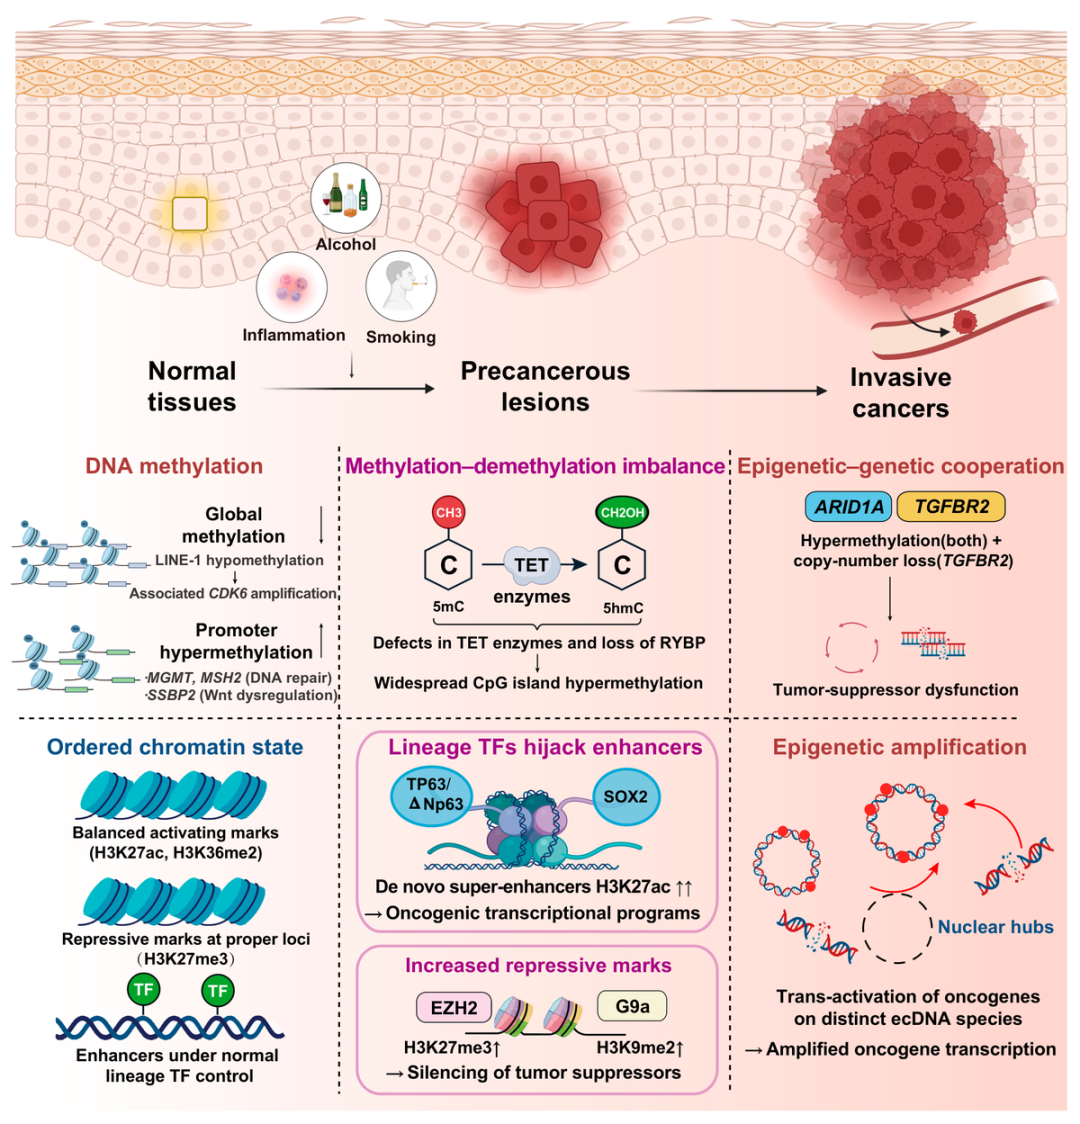
▲ 图2 鳞癌进展中的表观重塑:正常组织、癌前病变到浸润癌的 DNA 甲基化稳态失衡、谱系转录因子劫持增强子、抑制性组蛋白修饰,以及浸润癌中启动子高甲基化与 ecDNA 核枢纽(原文 Figure 2)
按图注把这条链拆开:
正常态:DNA 甲基化稳态与有序染色质共同维持谱系特异转录——活跃位点带 H3K27ac 与 H3K36me2,抑制位点带 H3K27me3。
癌前早期:吸烟、酒精、慢性炎症等暴露与炎症条件伴随几类改变——全局低甲基化;LINE-1 低甲基化并伴随 CDK6 扩增;MGMT、MSH2、SSBP2 启动子局灶高甲基化(分别涉及 DNA 修复与 Wnt 调控)。TET 酶缺陷或 RYBP 丢失打破甲基化-去甲基化平衡,推动广泛 CpG 岛高甲基化。
并行的一支:TP63/ΔNp63 与 SOX2 劫持谱系增强子网络,生成 H3K27ac 富集的超级增强子,加固癌基因转录程序;EZH2 相关的 H3K27me3 与 G9a/EHMT2 介导的 H3K9me2 上升,进一步压制抑癌与分化程序。
浸润癌:ARID1A 启动子高甲基化,是表观层面的抑癌基因失活;TGFBR2 启动子高甲基化叠加拷贝数缺失,则是表观与遗传「两次打击」协同的典型;ecDNA 分子还能组装成核枢纽,在不同 ecDNA 物种之间反式激活癌基因,放大癌基因转录。
作者用「表观记忆与持续状态」来讲这层稳定性。它的两面性很重要:早期是可干预的窗口,晚期就成了难以撬开的锁。不过也要提醒,这一节大多是甲基化/组蛋白修饰与病变的关联证据,缺少功能干预去证明「锁定」是进展的必要条件而非伴随现象。
八、四种鳞癌,一套逻辑:原文 Table 1
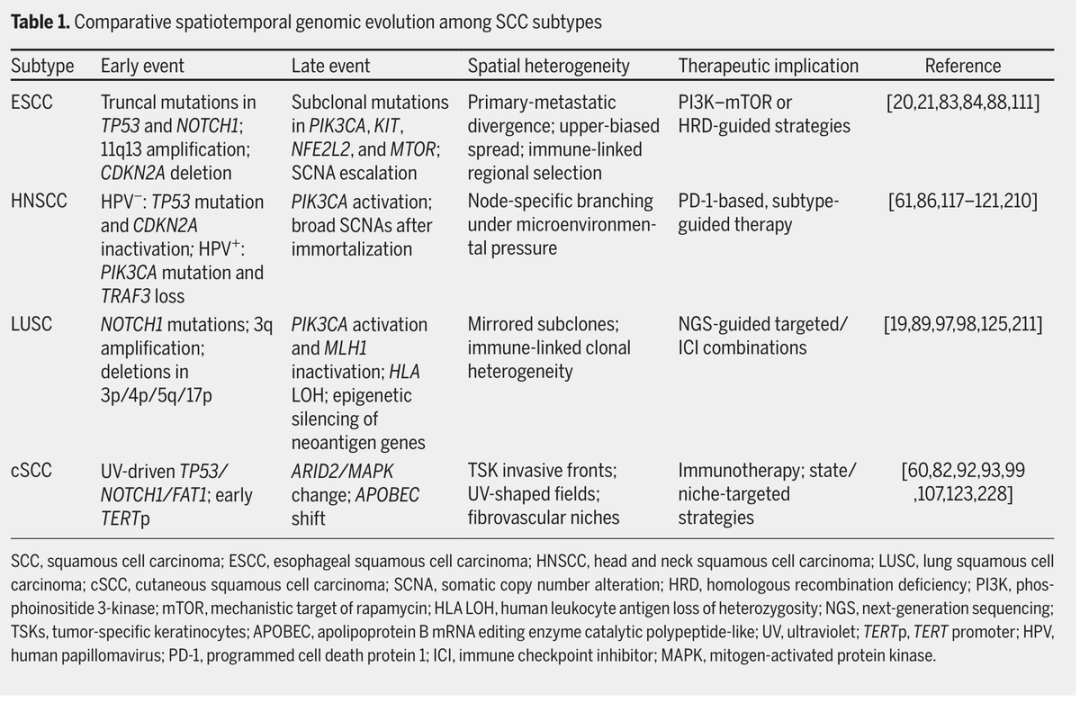
▲ 图3 四种 SCC 亚型的时空基因组演化比较:早期事件、晚期事件、空间异质性与治疗提示(原文 Table 1,建议点开放大查看)
把四行用中文过一遍:
食管鳞癌(ESCC)
:早期为 TP53、NOTCH1 的 trunk 突变、11q13 扩增、CDKN2A 缺失;晚期为 PIK3CA、KIT、NFE2L2、MTOR 的亚克隆突变与 SCNA 升级。空间上表现为原发-转移分歧、上段偏向扩散、免疫相关的区域选择;治疗提示指向 PI3K–mTOR 或 HRD 指导的策略。 头颈鳞癌(HNSCC)
:HPV 阴性以 TP53 突变加 CDKN2A 失活起步,HPV 阳性则以 PIK3CA 突变加 TRAF3 丢失起步;晚期共同走向 PIK3CA 激活与永生化后的广泛 SCNA。空间上是微环境压力下的淋巴结特异分支;治疗提示为 PD-1 为基础、按亚型指导的方案。 肺鳞癌(LUSC)
:早期 NOTCH1 突变、3q 扩增、3p/4p/5q/17p 缺失;晚期 PIK3CA 激活、MLH1 失活、HLA LOH、新抗原基因表观沉默。空间上是镜像亚克隆与免疫相关的克隆异质;治疗提示为 NGS 指导的靶向/ICI 组合。 皮肤鳞癌(cSCC)
:UV 驱动的 TP53/NOTCH1/FAT1 与早期 TERTp;晚期 ARID2/MAPK 改变、APOBEC 转换。空间上是 TSK 侵袭前沿、UV 塑形的场、纤维血管生态位;治疗提示为免疫治疗与状态/生态位靶向策略。
读这张表的正确方式:共享的是结构(早期 trunk 事件、基因组尺度转换、空间分支分化、生态选择),不同的是暴露史与解剖约束。所以某一器官得到的结论,不能顺手平移到另一器官;这也解释了为什么作者反复强调跨器官框架,却又在临床章节主动承认证据强度不均。
九、免疫:从清除到平衡再到逃逸,在浸润之前就已经开始
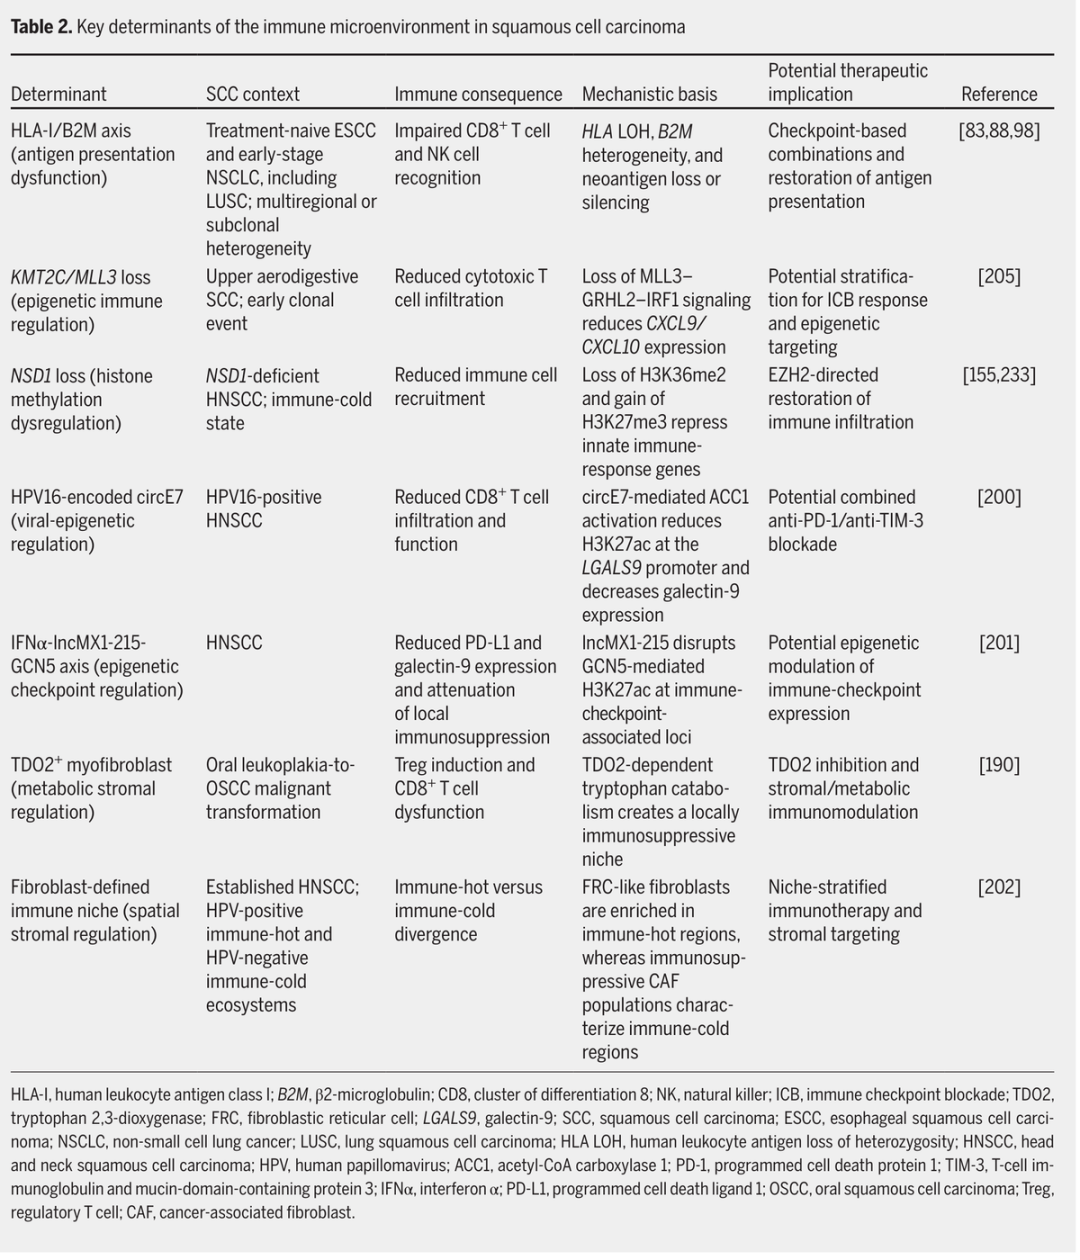
▲ 图4 SCC 免疫微环境的关键决定因素及其免疫后果、机制基础与潜在治疗提示(原文 Table 2,建议点开放大查看)
传统上容易把免疫逃逸当成晚期事件,这篇综述明确反对:在肺鳞癌发生过程中,高级别异型增生阶段就已出现免疫重编程,活化 T 细胞签名与扩增的中性粒、巨噬细胞群体并存;符合消除-平衡-逃逸的免疫编辑框架,躲过消除的癌前克隆可以停留在平衡态,而持续免疫压力反而会筛选出免疫逃逸群体。作者由此提出一个临床判断:干预最有效的时机,可能是在高危病变仍处于免疫平衡态、抗原提呈缺陷与免疫排斥生态位尚未固定之前。
表 2 里几条机制值得单独拎出来:
HLA-I/B2M 轴
:HLA LOH、B2M 异质性、新抗原丢失或沉默 → CD8+ T 与 NK 识别受损 → 检查点组合与恢复抗原提呈。 KMT2C/MLL3 丢失
:上消化道 SCC 的早期克隆事件,经 MLL3–GRHL2–IRF1 信号下降 CXCL9/CXCL10,导致细胞毒 T 浸润减少。 NSD1 丢失
:H3K36me2 丢失、H3K27me3 增加,压制固有免疫应答基因,形成免疫冷状态;提示 EZH2 方向的表观干预可能恢复免疫浸润。 其余条目还包括 HPV16 编码的 circE7 等病毒-表观调控,以及 Treg、CAF 相关的免疫抑制生态位。
一个方法学提醒:ESCC 中 HLA 与 B2M 表达的空间异质性与 CD8+ T/NK 浸润的区域差异相关,而有分析提示免疫编辑评分可能比绝对 CD8+ T 细胞数量更能捕捉免疫选择、预测预后。作者据此主张,免疫风险评估要整合免疫细胞功能态、抗原提呈能力与空间背景,而不是只数细胞密度。同样地,这些关联多来自不同癌种与模型,不能直接当疗效预测因子用。
十、早检:为什么单一标志物不够用,原文 Table 3
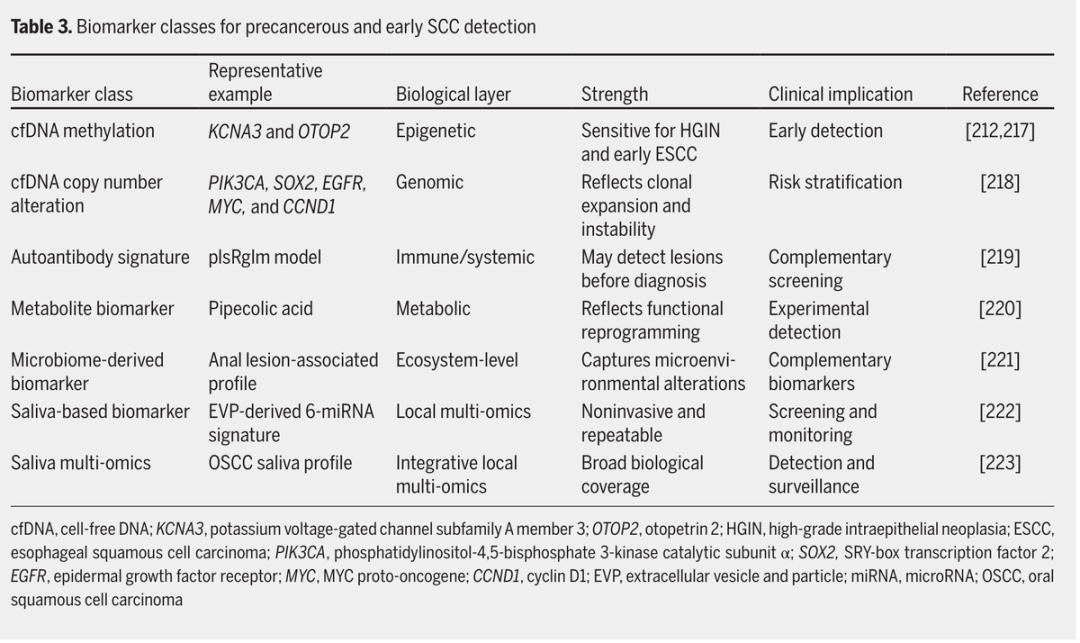
▲ 图5 癌前与早期 SCC 检测的标志物类别、代表例子、生物学层级、优势与临床含义(原文 Table 3,建议点开放大查看)
先看现实障碍,作者写得比很多原始研究都直白:早期病灶常无症状、临床上不显眼;信号弱、异质、依赖背景;单点组织取样未必能代表整个病变;最早期临床标本稀缺;常规组织活检侵入性、成本高、诊断产出不均,难以规模化用于人群筛查;再叠加筛查参与度低、确诊延迟、筛查阳性者随访脱落——在高发地区,流程上的损耗足以抵消技术上的可行性。
表 3 归纳了七类标志物,正好对应不同演化维度:
cfDNA 甲基化
:KCNA3、OTOP2,对高级别上皮内瘤变(HGIN)与早期 ESCC 敏感,多中心验证中表现较好,指向早期检测。 cfDNA 拷贝数改变
:PIK3CA、SOX2、EGFR、MYC、CCND1,反映克隆扩张与基因组不稳定,用于风险分层。但作者提醒,CNA 模式可能在不同解剖部位的 SCC 之间共享,器官特异性有限,泛 SCC 场景下病灶归因会变复杂。 自身抗体签名
:plsRglm 四联模型,能在临床诊断前数月至数年识别部分后来发展为 ESCC 的个体,用作补充筛查。 代谢物标志物
:哌啶酸(pipecolic acid),在 4-NQO 诱导的 ESCC 模型中对异型增生与对照有较好区分,原文明确标注其在人癌前病变中的预测价值仍待确立。 微生物组来源标志物
:以肛上皮内瘤变相关谱为例,捕捉生态层面改变。 唾液 EVP 来源 6-miRNA 签名
:无创、可重复取样,用于筛查与监测。 唾液多组学
:OSCC 唾液谱覆盖基因组、转录组、蛋白组、代谢组、免疫组、微生物组,优势是生物学覆盖广。
技术侧在补低丰度信号这块短板:CRISPR/Cas12a 结合球形金纳米颗粒与 DNA linker 的平台,可高敏检测低丰度肿瘤蛋白并在多中心提升 ESCC 诊断;细胞学+流行病学特征的机器学习模型用于内镜前预测 HGIN;cfDNA 片段组学堆叠集成模型在低覆盖度测序下仍有较好表现;AI 辅助内镜在随机多中心研究中提高表浅 ESCC 与癌前病变检出率。
最值得记的是方向变化。代表例子是 EMMA 框架:从全基因组亚硫酸氢盐测序里同时整合 cfDNA 甲基化、CNA 与片段特征,明显提升 ESCC 检测准确度。作者说得更明确:这类模型的意义在于把问题从「病灶在不在」推进到「这个病灶在生物学上是否可能进展、因而值得加强监测或主动拦截」。
十一、拦截:把演化阶段对上临床动作,原文 Table 4
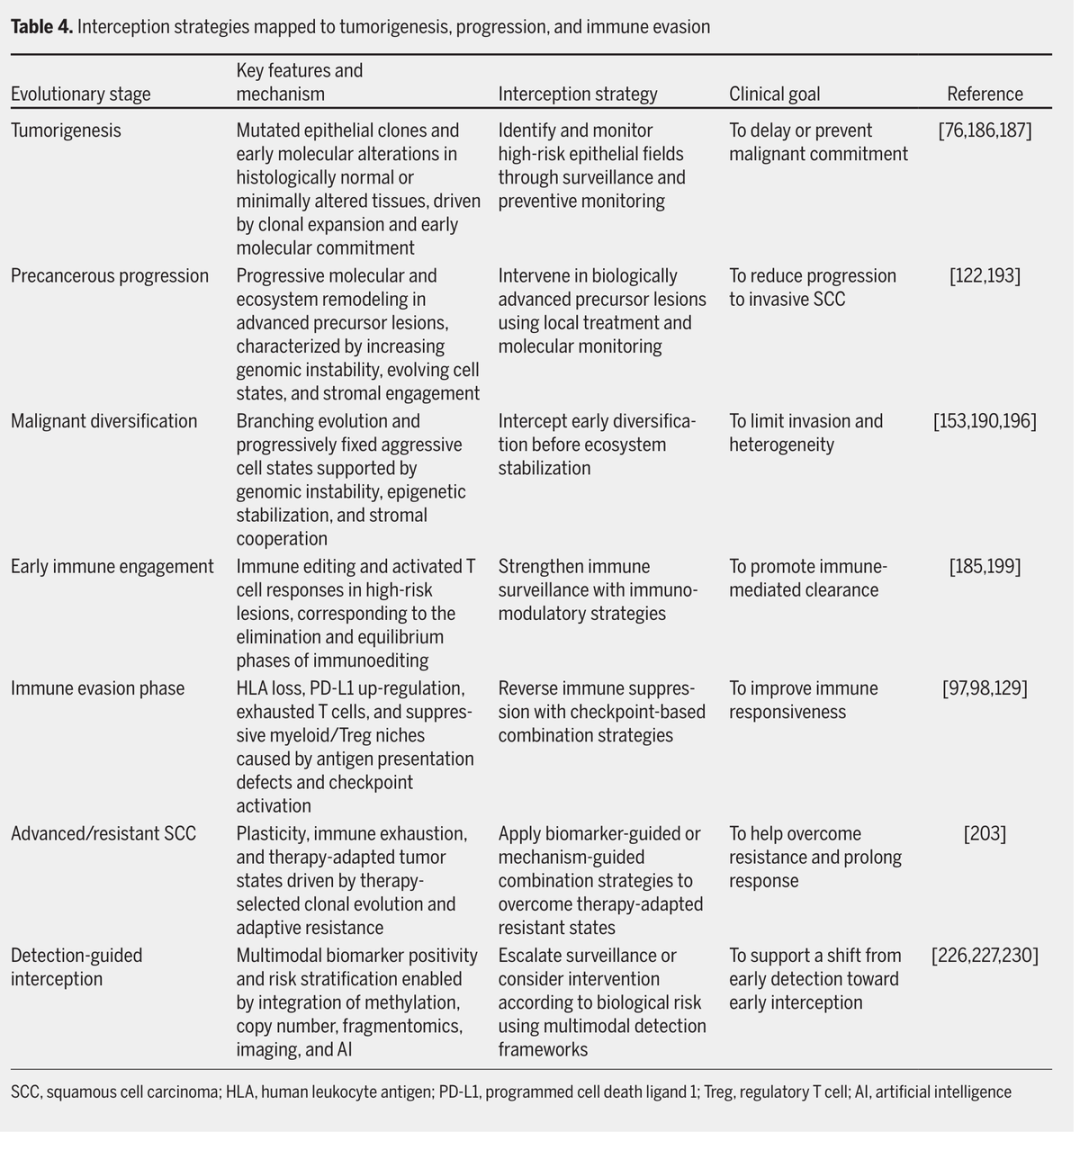
▲ 图6 按演化阶段映射的拦截策略:从肿瘤发生、癌前进展、恶性多样化、早期免疫逃逸到晚期/转移,以及检出引导的拦截(原文 Table 4,建议点开放大查看)
这张表是全文最贴近转化的一端,按阶段给出「关键特征 → 拦截策略 → 临床目标」:
肿瘤发生期
:组织学正常或轻微改变的组织里已有突变上皮克隆与早期分子承诺,靠克隆扩张推进 → 通过监测与预防性随访识别高危上皮场 → 延迟或阻止恶性承诺。 癌前进展期
:基因组不稳定加剧、细胞状态演化、基质参与 → 对生物学上已属晚期的前体病变做局部治疗+分子监测 → 降低进展为浸润鳞癌。 恶性多样化期
:分支演化、侵袭性细胞状态逐步固定,由基因组不稳定、表观稳定化与基质支持共同维持 → 面向状态可塑性与克隆适应性的组合策略 → 控制异质性与耐药。 早期免疫参与/逃逸期
:免疫监视仍活跃但抗原提呈缺陷、Treg 与 CAF 等抑制性生态位开始成形 → 免疫联合与恢复免疫识别 → 在缺陷固定前重建免疫控制。 晚期/转移期
:细胞可塑性、治疗耐药与时空异质并存 → 演化指导的组合与适应性治疗。 检出引导的拦截
:标志物阳性但影像/内镜阴性、分子风险升高 → 按风险强度决定加强监视还是局部干预。
作者的结论句可以直接引用:多模态拦截有望把 SCC 筛查从「被动寻找已经存在的癌」,重新定义为「主动识别并中断分子学上已晚期、但尚未浸润转化的癌前病变」。这与前几节是闭环的——正因为恶性潜力在组织学分类之前就已建立,临床分类、监测、标志物开发和治疗优先级的坐标都需要重设。
十二、研究边界:这篇综述不能告诉你什么
按前几篇的惯例,把不能外推的部分单列,免得框架被读成结论:
没有新数据、没有统一队列、没有统一平台
。四癌种的「比较」是不同研究的并置,不是头对头比较;检测技术、取样部位、分期定义都不一致。 证据强度不均,作者自己承认
。食管与皮肤的正常上皮克隆演化证据较系统,若干免疫与基质机制来自小鼠模型、类器官或其他癌种的类比。 因果方向多数未确立
。基因组多样化与免疫抑制状态只是共存;MIF–CD74 是「潜在」促瘤互作;高级别异型增生里的免疫重编程是观察,不等于免疫压力驱动了进展。 图 1 是概念示意
,D 面板曲线不是实测动力学,部分图形由 BioRender 生成,不能拿来拟合或做定量推断。 表观「锁定」缺功能干预验证
。甲基化、组蛋白修饰、超级增强子与病变的关联很丰富,但「锁定是进展的必要条件」这一步尚未被实验坐实。 早检标志物的成熟度差异很大
。哌啶酸明确只在 4-NQO 动物模型;cfDNA CNA 的器官定位问题、自身抗体模型只覆盖「一部分」后续发病者、CRISPR/Cas12a 与 EMMA 等虽有多中心结果,仍需要前瞻队列验证。 「演化能力」目前没有可操作的临床量化指标
。这是一个解释力很强的概念,但离可报告、可复核的检测项目还有距离。
十三、业务视角:这套「分子连续性」少了蛋白和代谢两层
这一节是给做组学服务的人看的,先把事实核准,避免夸大。
我数了全文:proteom 出现 3 次、metabolom 出现 2 次,全部集中在「早检标志物」一节,身份都是候选标志物类别(唾液多组学、微生物组与蛋白组谱、代谢物标志物、低丰度肿瘤蛋白检测),没有一处进入前面四根演化支柱——克隆演化、基因组尺度不稳定、表观重塑、生态选择——的机制链条。换句话说,文章标题里的 molecular continuity,实际上是基因组/表观组/转录组的连续性。
而作者自己反复强调的那些「解释不了的地方」,恰恰落在功能层:
把 fitness 定义为克隆在特定上皮与微环境生态位中存活、增殖、竞争并持续存在的情境依赖能力——这个「能力」最终由蛋白活性和代谢通量执行,不是由突变清单执行。 「非遗传重编程」「细胞状态可塑性」「表型重塑」「侵袭前沿的功能输出」都在讲状态,而状态的化学实体是蛋白修饰、酶活和代谢物。 结论里明确把未来方向写成:纵向且空间分辨的研究、能同时捕捉分子改变与生态背景的多模态标志物、以及把基因组-表观组互作与组织损伤/免疫选择/基质协作耦合起来的机制工作。
按可落地程度,有五条接口:
1)把「通路激活」从转录推断做成蛋白实据。 图 1 的 C 面板点了 EGFR/AKT/STAT3 信号过度激活,正文点出 PIK3CA 经 PI3K–mTOR 通路提升癌前克隆适应性。这些是磷酸化依赖的活性事件,用转录本代偿会丢掉最关键的一层。微量癌前活检或激光显微切割样本上做 DIA,配合磷酸化肽富集与 PRM 靶向验证,可以直接给出通路活性与剂量,而不是「该通路相关基因表达上调」。
2)把「酸性代谢表型」「脂肪酸代谢下调」变成可定量的代谢结论。 这两处是全文离代谢最近的落点,却都没有代谢实测。靶向代谢组(乳酸/丙酮酸比值、TCA 中间体、游离脂肪酸谱、氨基酸)回答「变了什么」,^13C 示踪回答「通量往哪走」,MALDI-MSI/空间代谢组回答「变在哪里」——最后这一点正好接住「侵袭前沿是功能位点」的论断:把 p-EMT/TSK 的空间位置与局部代谢物分布叠在一起,才谈得上验证空间代谢重编程。
3)表观「锁定」需要蛋白层的正交验证。 EZH2–H3K27me3、G9a/EHMT2–H3K9me2、H3K27ac 超增强子、ARID1A(SWI/SNF 复合体亚基)——这些名称里一半是组蛋白修饰、一半是染色质复合体。组蛋白 PTM 的质谱定量可以给出组合修饰与相对丰度,不受抗体富集偏好影响;复合体亚基的蛋白丰度与化学计量,则能区分「修饰改变了」和「执行机器到位了」。这是 CUT&Tag/ChIP-seq 之外的一条独立证据线。
4)最缺的是把候选类别做成临床级指标。 表 3 里代谢类只有哌啶酸且限动物模型,蛋白类只以「唾液多组学包含蛋白组」「CRISPR/Cas12a 测低丰度肿瘤蛋白」的形式被列举。对送样客户而言,可执行路径是:发现(血浆/唾液 EVP/FFPE 微量组织的 DIA)→ 靶向验证(PRM/MRM 加重标肽做绝对定量,明确线性范围、定量下限、批次质控)→ 大样本回顾 → 前瞻队列。这一步的价值主张不是「多测一层」,而是把文章里的候选类别变成有定量下限、可跨批次复核的指标。
5)样本形态决定技术选型,这点要在方案沟通时先说清。 癌前病变、碘不染色黏膜往往量极少:FFPE 蜡块适合 DIA+显微切割,且存档样本可回溯,天然适配「高危上皮场」的纵向监测设计;MALDI-MSI 与空间代谢组需要新鲜冷冻;血浆 cfDNA 与唾液 EVP 则适合低丰度蛋白 PRM 搭配靶向代谢组。别拿一套方案套所有样本类型。
如果要给客户一句可直接转发的话:这篇综述把鳞癌前移成一条可干预的演化轨迹,但证据主要停在核酸与表观层;蛋白组、修饰组与代谢/空间代谢能补上的,正是「状态是否真的发生、发生在组织哪个位置、能否定量复核」这三件事。
最后一句提醒:作者强调多模态和前瞻队列,也强调早期信号弱、异质、依赖背景。对客户沟通时,落点应是补充功能层证据、验证候选标志物,而不是「预测癌变」。
十四、写在最后
把癌看成一条轨迹,而不是一张切片,会改变很多问题的提法:不再问「这个病变现在算不算癌」,而是问「它已经走到演化轨迹的哪一段、有没有跨过那个由基因组可塑性+表观锁定+微环境支持共同构成的门槛、还有没有可干预的窗口」。
作者给出的下一步也很清楚:需要纵向、空间分辨的研究去定位恶性承诺的 tipping points,需要能同时读分子改变与生态背景的多模态标志物,需要从描述性编目转向演化指导的预防、风险分层与拦截。而对做多组学的人来说,这个框架的留白处——蛋白、修饰与代谢三层——恰好是最能补上实证的地方。
原文信息:Lan L, Wang X, Jiang X, et al. Spatiotemporal Analysis of Molecular Continuity in Pathogenesis of Squamous Cell Carcinoma: From Normal Epithelium to Precancerous Lesions and Carcinoma. Cancer Commun. 2026;46:Article 0051. DOI 10.34133/cancomm.0051。